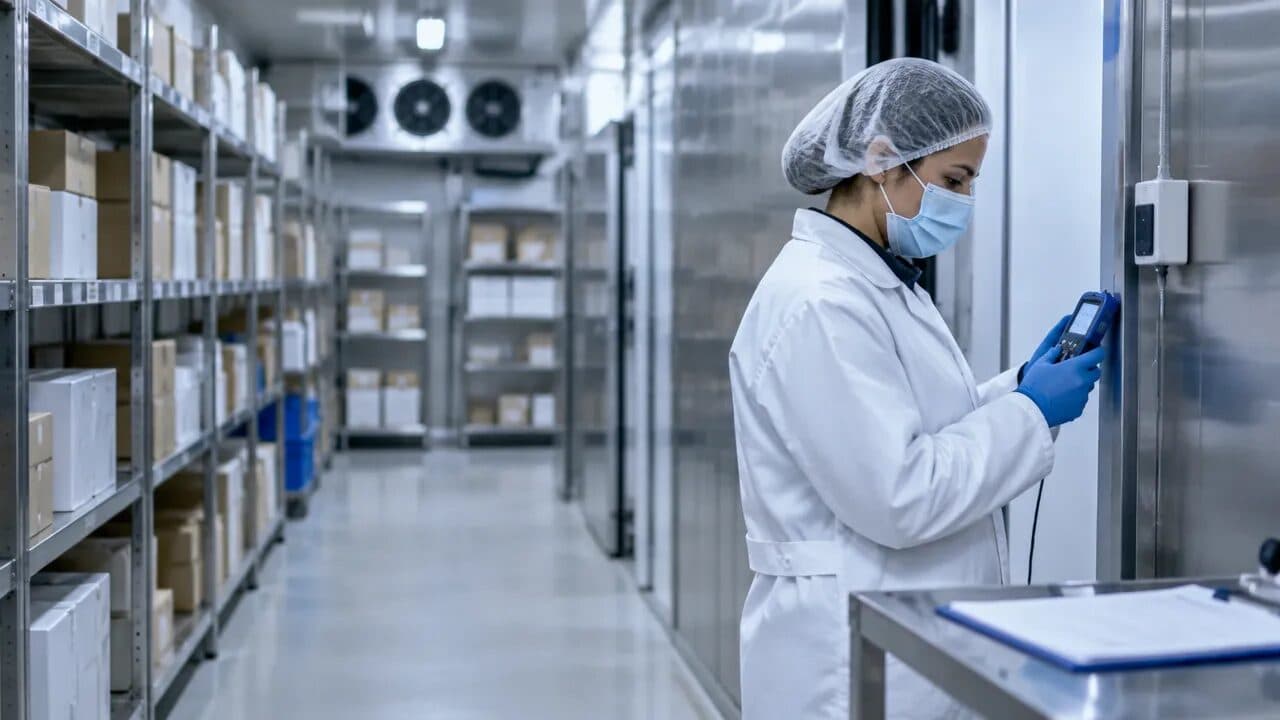
En el almacenamiento de medicamentos, un sensor instalado comprueba que hay un instrumento en el ambiente. No demuestra, por sí solo, que el lugar fue mapeado, que el punto de medición representa el producto o que el equipo responde a una excursión. Esta guía ayuda a calidad, mantenimiento y responsables del almacenamiento a reunir evidencias verificables, distinguiendo requisitos aplicables de métodos y recursos que ayudan a demostrarlos.
Qué debe verificar una auditoría
- Si la RDC 430 se aplica a la actividad auditada y qué condiciones de conservación aplican para los productos.
- Si el estudio térmico justifica dónde medir e interpretar los resultados.
- Si calibración, calificación, registros y sistema informatizado tienen evidencias trazables.
- Si alertas, desviaciones y contingencias conducen a decisiones documentadas sobre el producto.
Confirme primero si la RDC 430 se aplica a la operación
La RDC 430/2020 trata de buenas prácticas de distribución, almacenamiento y transporte de medicamentos. La RDC 653/2022 modificó dispositivos de la resolución. Antes de usar un protocolo antiguo, consulte el texto oficial y sus modificaciones y evalúe la actividad concreta, en lugar de presumir que toda área hospitalaria donde hay medicamentos está automáticamente en el mismo alcance.
También separe el requisito normativo del modo de demostrarlo. La organización debe comprobar que controla las condiciones de conservación pertinentes y mantiene registros adecuados. Un estudio térmico, protocolos de calificación y pruebas de recuperación de datos son evidencias técnicas útiles; no presente cada formato o sigla, como IQ/OQ/PQ, como obligación universal sin confirmar el requisito aplicable a su caso.
Use el mapeo para elegir los puntos de medición
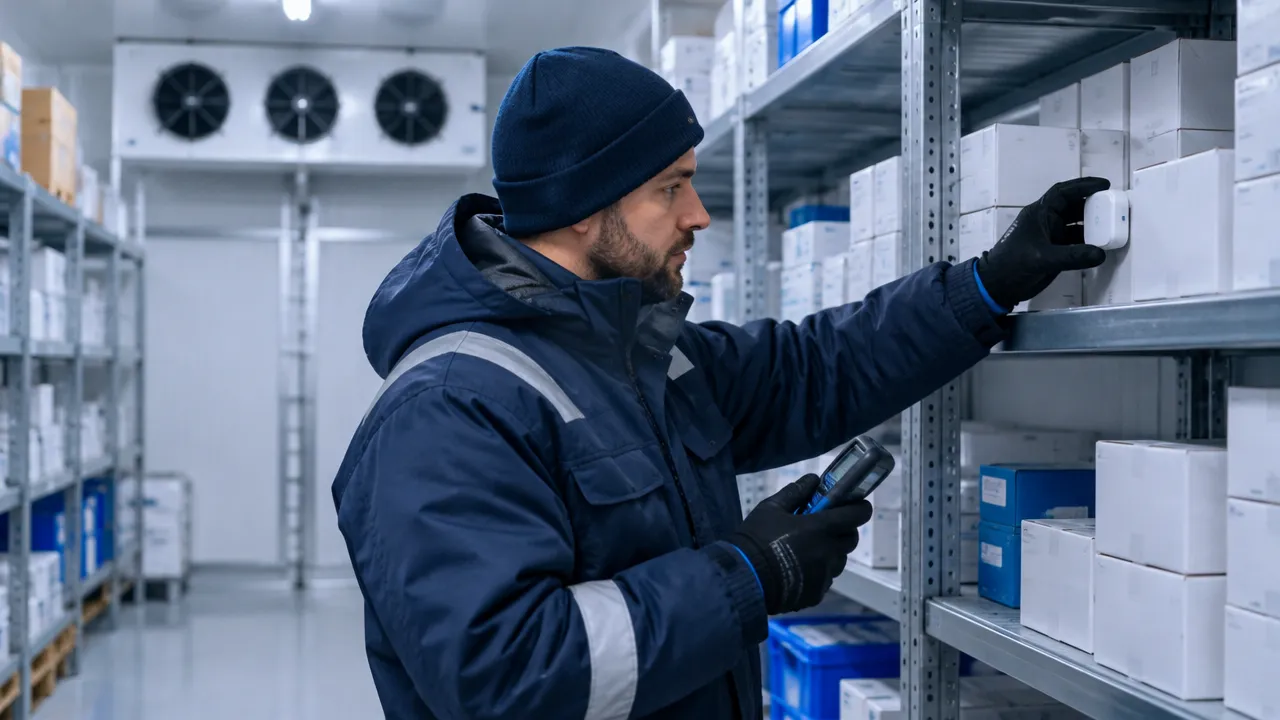
El estudio térmico debe revelar cómo la temperatura y, cuando aplique, la humedad varían en el espacio de almacenamiento. Un promedio de la sala puede ocultar una zona fría junto a la inyección o un punto caliente cerca de una puerta, luminaria o equipo. El informe debe permitir que el auditor entienda condiciones de la prueba, posiciones de medición, resultados y conclusión.
Posicione los sensores de rutina en los puntos definidos por el estudio, no donde la instalación sea más conveniente. Si un cambio de estante, carga, equipo o flujo de aire altera el ambiente, evalúe si el estudio sigue siendo representativo y registre la justificación para mantener o revisar los puntos.
Lista de verificación de evidencias, responsables y correcciones
Use la tabla como protocolo de autoevaluación. El documento aislado raramente es suficiente: relacione el procedimiento, el registro del período y una prueba que muestre que el control funciona en la rutina.
| Control | Evidencia esperada | Responsable y acción para corregir brechas |
|---|---|---|
| Mapeo térmico | Protocolo, configuración y condiciones de la prueba, datos brutos, informe, puntos calientes y fríos identificados, conclusión y evaluación de cambios. | Calidad y mantenimiento. Planificar o actualizar el estudio cuando la configuración real no esté representada. |
| Posición de los sensores | Plano o croquis con identificadores, posiciones justificadas por el estudio e historial de cambios. | Mantenimiento ejecuta; calidad aprueba. Reposicionar o justificar formalmente cualquier divergencia. |
| Calibración trazable | Certificados vinculados al identificador de cada sensor, rango y resultado de calibración, vencimiento y procedimiento para resultados fuera del criterio. | Metrología o responsable designado. Calibrar, evaluar impacto en datos anteriores y registrar la decisión. |
| Calificación de instalación, operación y desempeño | Requisitos, protocolos aprobados, resultados, criterios de aceptación, desviaciones y liberación del equipo o área. | Calidad e ingeniería. Completar pruebas faltantes y cerrar desviaciones antes de depender del sistema. |
| Frecuencia y retención de registros | Procedimiento con intervalo justificado, período de retención aplicable y prueba de búsqueda y exportación de una muestra histórica. | Calidad y TI. Definir criterios documentados y probar recuperación, incluso después de restauración de copia de seguridad. |
| Validación del sistema informatizado | Requisitos del usuario, evaluación de riesgo, pruebas de las funciones utilizadas, gestión de cambios, copia de seguridad y restauración probada. | Calidad y TI. Evaluar el sistema como proceso, incluyendo sensor, transmisión, almacenamiento, acceso y salida de datos. |
| Pista de auditoría y acceso físico | Prueba que identifique quién alteró datos o configuraciones, cuándo y qué cambió; por separado, registros de acceso a la sala o área controlada. | TI controla cuentas y cambios; responsable del área controla acceso físico. No presuma que el monitoreo ambiental ejecuta ambos. |
| Desviaciones y escalamiento | Procedimiento, registro del evento, investigación, evaluación del producto, decisión aprobada, acción correctiva y prueba de contactos y escalamientos. | Calidad coordina; almacenamiento y mantenimiento responden. Simular alertas y corregir brechas de respuesta o cobertura de guardia. |
| Contingencia | Plan y prueba para falta de energía, pérdida de comunicación y falla de refrigeración, con responsables, alternativas y criterios de transferencia. | Mantenimiento, almacenamiento y calidad. Ejercitar el plan y registrar tiempos, fallos y acciones para cada escenario. |
Trate la pista digital y el acceso físico como controles diferentes
La pista de auditoría registra eventos en el sistema, como cambio de configuración, dato alterado o usuario responsable, cuando esas funciones existen y fueron probadas. El control físico registra quién entró en la sala o en el área restringida. Un historial de temperatura no prueba quién abrió la puerta; un registro de acceso a la sala no prueba que los datos del sistema permanecieron íntegros.
Valide el conjunto de punta a punta. Incluya falla de comunicación, sincronización posterior, exportación y recuperación de copia de seguridad. El 21 CFR Part 11 no es requisito automático de la RDC 430; la organización debe evaluar por separado qué reglas se aplican a su contexto.
Separe alerta por límite de aviso predictivo
Considere este ejemplo hipotético: a las 2h, DROME Predict detecta un patrón anormal en el activo y emite un aviso predictivo antes de que la temperatura supere el límite definido. El mantenimiento verifica el equipo y la calidad acompaña la tendencia. Este aviso anticipado no sustituye el procedimiento de desviación ni la evaluación del producto.
Si después la temperatura excede el límite, el equipo registra la excursión, identifica y segrega los lotes potencialmente afectados, evalúa duración e historial térmico con base en la información técnica aplicable y documenta la decisión de disposición. El aviso predictivo y la alerta de límite son eventos distintos, con registros y decisiones propios.
Dónde entran los sensores y la predicción de DROME
El Sensor Satélite STE mide temperatura; el STH mide temperatura y humedad. La Concentradora CTD tiene batería para hasta 12 horas y almacenamiento temporal de datos por hasta 20 días. Esto puede mantener registros localmente durante una interrupción de comunicación, dentro de esas condiciones, pero no significa transmisión continua ni mantiene la refrigeración funcionando.
DROME Predict cruza más de 15 magnitudes del mismo activo y puede alertar de 30 a 60 minutos antes de una falla. Esta capa ayuda a anticipar una intervención, pero no sustituye mapeo, calibración, calificación, validación del sistema o procedimientos de calidad. Defina quién recibe el aviso, cómo confirma la recepción y cómo documenta la acción.
Reúna estas evidencias antes de la auditoría
- Alcance de la actividad y matriz de productos con sus condiciones de conservación.
- Estudio térmico, croquis de sensores y justificación para posiciones actuales.
- Certificados de calibración y registros de mantenimiento de equipos.
- Protocolos e informes de calificación, validación y gestión de cambios.
- Muestras de registros, política de retención y prueba de recuperación.
- Prueba de pista de auditoría, controles de acceso físico y lista de responsables.
- Desviaciones recientes, evaluaciones de producto, pruebas de alertas y ejercicios de contingencia.
Para cada control, consiga mostrar el procedimiento, un resultado real y la decisión tomada cuando algo salió de lo esperado.
Preguntas frecuentes
¿Qué dice la RDC 430 sobre almacenamiento?
La RDC 430/2020 establece buenas prácticas para actividades de distribución, almacenamiento y transporte de medicamentos. En la auditoría, el equipo debe demostrar cómo mantiene las condiciones de conservación aplicables, registra los controles y trata desviaciones. Lea la resolución con sus modificaciones y confirme si la actividad auditada está dentro del alcance regulatorio.
¿La RDC 430 se aplica automáticamente a la farmacia hospitalaria?
No automáticamente. La RDC 430 trata de actividades de distribución, almacenamiento y transporte de medicamentos, pero guardar medicamentos dentro de un hospital no es suficiente, por sí solo, para definir su aplicación. Evalúe la actividad, la licencia sanitaria, el papel de la organización y las demás normas aplicables antes de armar el protocolo de auditoría.
¿La norma determina un intervalo único de registro de temperatura?
No se debe presumir un intervalo único para toda operación. Defina la frecuencia de registro conforme a las condiciones exigidas para los productos, el riesgo del ambiente y el procedimiento aprobado. Guarde la justificación, los datos originales y evidencias de que el equipo puede recuperar y revisar los registros del período auditado.
¿Es el 21 CFR Part 11 obligatorio para cumplir la RDC 430?
No. El 21 CFR Part 11 no se convierte en requisito brasileño automático por causa de la RDC 430. La organización debe validar el sistema informatizado según los requisitos aplicables a su operación y documentar controles de acceso, integridad, cambios y retención. Las reglas extranjeras pueden incidir si hay otra obligación regulatoria pertinente.
¿Qué hacer cuando ocurre excursión de temperatura?
El equipo debe seguir el procedimiento aprobado: identificar y segregar los productos potencialmente afectados, registrar el período y las condiciones de la excursión, investigar la causa y evaluar la estabilidad con información técnica aplicable al producto. La calidad documenta la decisión de disposición, las aprobaciones y las acciones correctivas y preventivas.
Lea también
Cómo estructurar reportes de trazabilidad para inspecciones ANVISA
Aprenda a estructurar reportes de trazabilidad que cumplan con los requisitos de ANVISA para auditorías e inspecciones regulatorias.
Directrices ANVISA para Validación de Sistemas: Guía Actualizada
Descubra cómo la tecnología avanzada puede evitar desperdicios de insumos sensibles a la temperatura.
Cómo auditar procesos de calibración farmacéutica
Aprenda a auditar procesos de calibración en la industria farmacéutica y garantice conformidad y precisión en equipos críticos.