Una nevera de medicamentos puede continuar mostrando la temperatura local mientras el sistema deja de enviar registros o alertas. Validar el monitoreo significa demostrar que la configuración instalada cumple con el uso previsto, incluso cuando la energía o la comunicación fallan. Para calidad, ingeniería clínica y farmacia, el trabajo comienza con los riesgos y termina con evidencias aprobadas por la institución.
Qué debe quedar demostrado antes de liberar el sistema
- Los requisitos describen el uso clínico y operacional, los límites y la respuesta esperada.
- Las pruebas cubren sensor, transmisión, registros, alertas, acceso y contingencias relevantes.
- Calibración, calificación y validación producen evidencias diferentes y complementarias.
- El proveedor comprueba características del producto; la institución verifica la configuración y aprueba su uso.
Validación demuestra adecuación al uso, no una colección de certificados
La validación documenta que un sistema cumple con los requisitos definidos para una finalidad específica y permanece adecuado dentro de condiciones establecidas. Un certificado del fabricante puede sustentar parte de la evaluación, pero no prueba que la nevera, los límites, los destinatarios de los alertas y la red de su institución fueron configurados correctamente.
También conviene separar cuatro actividades que a veces aparecen mezcladas. La validación cubre el sistema y su uso. IQ, OQ y PQ organizan verificaciones de instalación, operación y desempeño. La calibración evalúa la respuesta metrológica del sensor en relación a una referencia. Una calibración trazable no prueba el software, y una prueba funcional no calibra el sensor.
| Actividad | Qué verifica |
|---|---|
| IQ | Instalación, identificación de componentes, ubicación y configuración documentada. |
| OQ | Funciones, límites, alarmas, accesos y comportamientos previstos. |
| PQ | Desempeño en el sitio y en las condiciones de uso definidas por la institución. |
| Calibración | Respuesta del sensor comparada a una referencia, en el rango y en los puntos definidos. |
Defina el uso previsto y los requisitos antes de escribir pruebas
Comience registrando qué equipo será monitoreado, qué productos almacena, quién acompaña los datos y qué decisión depende de ellos. Para una nevera de medicamentos, describa el rango operacional aprobado por la institución, el intervalo de lectura requerido, quién recibe cada alerta y qué procedimiento inicia después de una excursión.
Transforme esas necesidades en requisitos verificables. Por ejemplo: "cuando la temperatura supere el límite configurado, el sistema registra el evento y envía el alerta a los destinatarios definidos". Especifique también qué cuenta como entrega, qué evidencia será guardada y cómo actúa el equipo si nadie reconoce el aviso. Farmacia define el uso y la respuesta; calidad aprueba criterios; ingeniería clínica verifica instalación; TI participa cuando red, identidad o seguridad están en el alcance.
La evaluación de riesgo determina la profundidad del protocolo
Priorice escenarios que pueden comprometer medicamentos o tornar los registros indisponibles, incompletos o difíciles de atribuir. Evalúe impacto, probabilidad y capacidad de detectar la falla. Un sensor fuera de posición, un alerta encaminado a un contacto desactualizado y una brecha de datos durante la caída de red tienen consecuencias diferentes y piden controles específicos.
El plan de validación debe indicar alcance, responsables, prerrequisitos, criterios de aceptación, evidencias exigidas y reglas para desviaciones. No reduzca el esfuerzo solo porque el sistema ya fue probado por el fabricante. Use documentos existentes como evidencia del proveedor, después determine qué verificaciones locales aún faltan. El enfoque basado en riesgo ajusta las pruebas; no elimina la necesidad de demostrar los requisitos críticos.
IQ, OQ y PQ necesitan probar la cadena completa de datos
El protocolo debe seguir la lectura desde el sensor hasta la decisión del turno. En una nevera, incluya al menos las pruebas que correspondan a los requisitos y riesgos identificados:
- Compare lecturas del sensor con una referencia calibrada, en los puntos y condiciones definidos en el protocolo.
- Configure límites y confirme registro, hora, unidad de medida y comportamiento esperado en cada límite.
- Envíe alertas de prueba por cada canal contratado y verifique destinatarios, reconocimiento y escalamiento.
- Simule caída de energía e interrupción de comunicación; confirme el comportamiento local y la recuperación de registros después del restablecimiento.
- Recupere el historial y verifique brechas, duplicidades, ordenación temporal e identificación de eventos.
- Pruebe perfiles de acceso y, cuando forme parte del uso, el rastro de auditoría para cambios de límite y de configuración.
Registre precondición, paso ejecutado, resultado esperado, resultado observado y evidencia identificada. Una prueba que solo confirma que "el alerta llegó" es insuficiente si el requisito también exige destinatario correcto, registro del evento y escalamiento.
Caídas de energía y comunicación exigen ensayos con límites explícitos
En la arquitectura de DROME, el Sensor Satélite STE envía temperatura a la Concentradora CTD, que encamina los datos a la nube. La CTD tiene batería declarada de 12 horas y buffer de 20 días. Estos valores deben orientar escenarios de continuidad, no ser tratados como prueba de disponibilidad irrestricta.
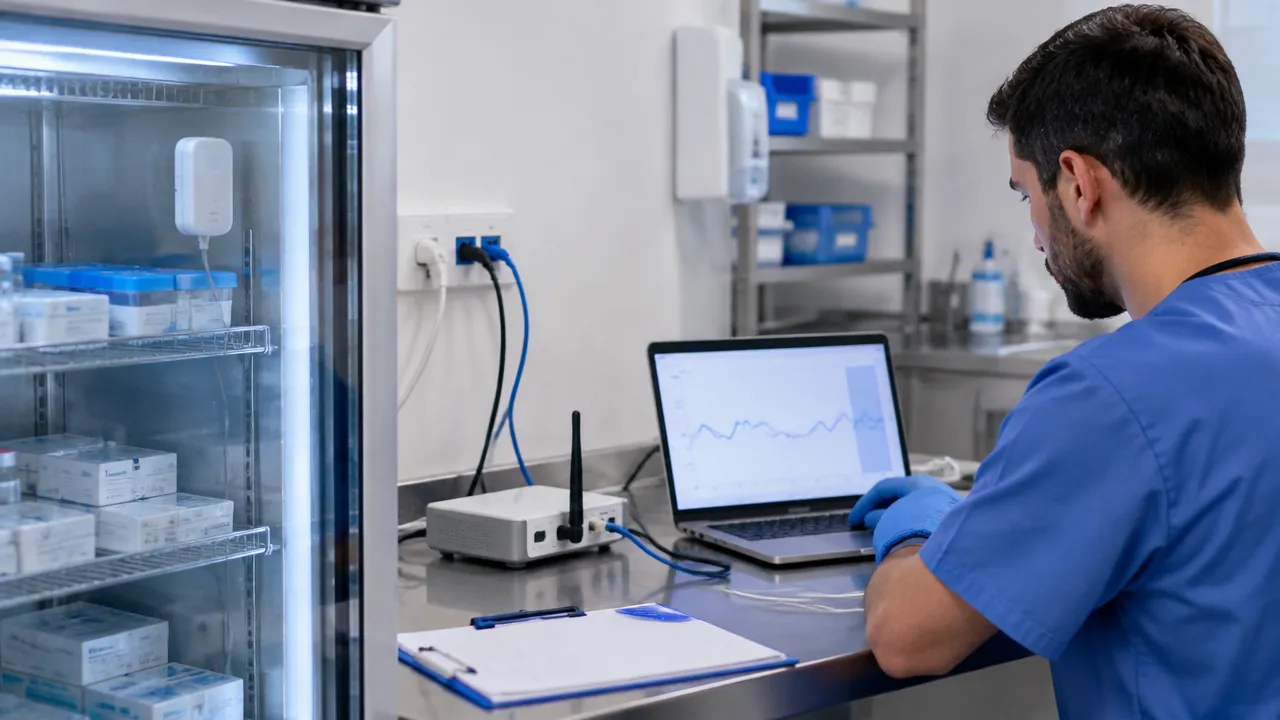
Defina la duración y las condiciones del ensayo, incluyendo carga de la batería, pérdida de conexión y retorno de la red. Verifique cómo el sistema señaliza indisponibilidad, qué registros permanecen almacenados, cómo la CTD los transmite después y si la nube preserva horas y secuencia. Una prueba corta no demuestra por sí sola que el buffer cubre todos los escenarios de 20 días; la evidencia debe corresponder al requisito y al método aprobado.
Trazabilidad y desviaciones vinculan cada requisito a la decisión de aprobación
Mantenga una matriz que conecte requisito, riesgo, prueba, resultado, evidencia y responsable por la revisión. Así, durante auditoría o investigación de excursión, el equipo localiza qué fue verificado sin reconstruir la decisión a partir de correos dispersos.
Cuando una prueba falle, registre la desviación, evalúe su impacto sobre datos y producto, identifique la causa, documente la corrección y repita las pruebas afectadas. La aprobación final corresponde a la institución, con participación de las áreas responsables por el uso, calidad y operación. Cambios de firmware, límites, destinatarios, red o flujo de datos necesitan pasar por control de cambios y evaluación del impacto sobre el estado validado.
Normas regulatorias dependen de la actividad y del uso de los registros
La RDC 658/2022 trata de buenas prácticas de fabricación de medicamentos; no transforma automáticamente cada sistema hospitalario en objeto de exigencia idéntica. La Guía 33 de ANVISA ofrece orientación para validación de sistemas computarizados en el contexto regulatorio pertinente. La institución debe evaluar la actividad, el tipo de registro y los requisitos aplicables, en lugar de presumir que una referencia vale para todo hospital. La Guía de validación de ANVISA ayuda a estructurar esa evaluación.
La 21 CFR Part 11 trata de registros electrónicos y firmas electrónicas en el alcance regulatorio de la FDA. Su pertinencia depende de los registros y las obligaciones aplicables a la operación. Consulte el texto de la 21 CFR Part 11 y evalúe los controles necesarios para el uso previsto. Ningún producto, aisladamente, comprueba conformidad de la institución.
Alertas predictivos necesitan criterios propios de aceptación
DROME Predict puede ser incluido en el alcance cuando la institución pretende usar alertas predictivos para orientar mantenimiento o respuesta. Defina qué activos y condiciones entran en el uso, cómo el equipo evalúa el aviso y qué evidencia demuestra desempeño aceptable para esa finalidad.
Este criterio no sustituye límites de temperatura, alarmas de excursión, registros ni procedimientos de respuesta. Trate el alerta predictivo como información adicional. Pruebe su presentación y encaminamiento en el flujo aprobado, sin asumir que predice toda falla o elimina la necesidad de acción humana.
Qué preguntar al proveedor antes de contratar
Pida información que permita evaluar el producto y estimar el trabajo local. Confirme qué está disponible, en qué versión y bajo qué condiciones contractuales; no presuma que el proveedor ejecutará o aprobará la validación de la institución.
- ¿Cuál es la arquitectura y qué versiones de sensor, concentradora, software y nube serán instaladas?
- ¿Qué especificaciones y evidencias de pruebas del fabricante están disponibles para lectura, límites, alertas, acceso y recuperación de datos?
- ¿Cómo funcionan la batería y el almacenamiento local, y qué condiciones limitan la autonomía y el buffer declarados?
- ¿Qué información de calibración acompaña los sensores, incluyendo rango, referencia, trazabilidad e identificación individual?
- ¿Cómo el sistema registra alteraciones, identifica usuarios y recupera datos después de interrupción?
- ¿Qué documentos, versiones, registros de cambio e información de seguridad pueden ser proporcionados antes de la contratación?
- ¿Qué verificaciones corresponden al proveedor y qué protocolos, pruebas locales y aprobaciones permanecerán bajo responsabilidad de la institución?
Solicite especificaciones, arquitectura, evidencias de prueba, información de calibración, política de versiones y descripción de los controles de acceso y auditoría que sean aplicables. Cierre el plan de validación con responsables nombrados y criterios aprobados antes de liberar el monitoreo para uso.
Preguntas frecuentes
¿Todo hospital necesita validar el sistema de monitoreo de temperatura?
No existe una única respuesta para todo hospital. La obligación depende de la actividad regulada, del uso del sistema y de los requisitos internos aplicables. Incluso cuando una norma específica no se aplica, la institución necesita evaluar el riesgo y demostrar que el sistema cumple con el uso previsto, con registros y aprobaciones proporcionales.
¿Cuál es la diferencia entre IQ, OQ y PQ?
IQ verifica si los componentes fueron instalados conforme a especificación. OQ prueba si funciones y alarmas operan como previsto, incluso en condiciones de falla. PQ evalúa el desempeño en el ambiente y en la rutina definidos. El alcance de cada etapa depende del riesgo y del uso previsto.
¿La calibración de los sensores sustituye la validación del sistema?
No. La calibración compara la respuesta del sensor con una referencia metrológica y documenta su desempeño. Ella no prueba configuración de límites, transmisión, alertas, perfiles de acceso, recuperación de datos o rastro de auditoría. Estos elementos necesitan verificaciones propias dentro de la validación del sistema.
¿La RDC 658, la Guía 33 y la 21 CFR Part 11 se aplican a cualquier hospital?
No automáticamente. La RDC 658/2022 se dirige a las buenas prácticas de fabricación de medicamentos, y su aplicación depende de la actividad regulada. La Guía 33 de ANVISA orienta la validación de sistemas computarizados en su contexto. La 21 CFR Part 11 puede ser pertinente cuando requisitos de la FDA para registros o firmas electrónicas se aplican.
¿Cómo probar la batería y el buffer de una Concentradora CTD?
Pruebe el comportamiento definido para la instalación: autonomía bajo la carga real, generación y almacenamiento local de los registros, retorno de la comunicación, envío de los datos pendientes y preservación de horas y secuencia. Una declaración de batería de 12 horas o buffer de 20 días no comprueba, por sí sola, el desempeño en todos los escenarios.
Lea también
Reportes Automatizados para Inspección ANVISA
Aprende a generar reportes automáticos para inspección ANVISA y garantiza conformidad con datos precisos y auditorías simplificadas.
6 fallos en registros digitales que afectan auditorías sanitarias
Descubre errores comunes en registros digitales que comprometen la conformidad e integridad en auditorías sanitarias.
Auditoría Hospitalaria: Desafíos y Estrategias para Mejoras
Conoce los desafíos de las auditorías hospitalarias y estrategias para garantizar documentación y procesos alineados y seguros.